

Pralsetinib (Blu667) |
Catalog No.GC31780
 One-Click Copy Product Info |

Pralsetinib (Blu667) est un inhibiteur sélectif de la kinase RET (réarrangée lors de la transfection), indiqué pour le traitement de certaines tumeurs positives avec altération du gène RET.
Products are for research use only. Not for human use. We do not sell to patients.
Cas No.: 2097132-94-8
Sample solution is provided at 25 µL, 10mM.
_1-3.$$$39978408@51.jpg');)
_1-9.$$$38538795@65.jpg');)
_1-9.$$$39112701@51.jpg');)
_1-7.$$$37316672@70.jpg');)
_366-372.$$$36198801@70.jpg');)
.$$$38565142@65.jpg');)
_1867-1883.$$$33248023@67.jpg');)
_eads6055.$$$39977546@45.jpg');)
_eadm9805.$$$40080571@45.jpg');)
_eadj3020.$$$39666821@45.jpg');)
_1-20.$$$39757301@28.jpg');)
_1-24.$$$38898113@28.jpg');)
_273-287.$$$36806353@46.jpg');)
_1-16.$$$37156877@44.jpg');)
_1-19.$$$37460805@44.jpg');)
_1291-1307.$$$34518654@46.jpg');)
Pralsetinib (Blu667) est un inhibiteur sélectif de la kinase RET (réarrangée lors de la transfection), indiqué pour le traitement de certaines tumeurs positives avec altération du gène RET[1-2]. En inhibant sélectivement les fusions et mutations de RET, Pralsetinib bloque les voies de signalisation en aval telles que MAPK et PI3K-AKT, supprimant ainsi la prolifération des cellules tumorales et induisant l'apoptose[3-4].
Le traitement in vitro avec Pralsetinib (2-5µM) aux cellules de cancer de la thyroïde avec altération de RET et de cancer pulmonaire non à petites cellules (TPC1, LC-2/ad, TT, et MZCRC1) a significativement inhibé la prolifération cellulaire et induit la mort cellulaire[5]. Dans les cellules de cancer du sein T47D et MCF7 exprimant des protéines de fusion ESR1 transcriptionnellement actives ou des mutations ponctuelles du domaine de liaison au ligand de ERα (Y537S, D538G), Pralsetinib (100-500nM) a considérablement supprimé la croissance cellulaire[6].
In vivo, l'administration orale quotidienne de Pralsetinib (10-30mg/kg) chez les rats nus athymiques féminins inoculés intracrâniemment avec des cellules de cancer du sein triple négatif MDA-MB-231-BrM a inhibé significativement la croissance tumorale intracrânienne[7]. Dans un modèle de rat C57BL/6 porteur de tumeurs d'adénocarcinome pulmonaire orthotopiques dérivées des lignées cellulaires Trim24-Ret, le traitement oral quotidien avec Pralsetinib (20mg/kg) pendant 8 semaines a entraîné une réduction significative de la taille tumorale, bien qu'une résistance acquise soit apparue après 3 semaines de traitement[8].
References:
[1] Markham A. Pralsetinib: First Approval. Drugs. 2020 Nov;80(17):1865-1870.
[2] Nguyen L, Monestime S. Pralsetinib: Treatment of metastatic RET fusion-positive non-small cell lung cancer. Am J Health Syst Pharm. 2022 Mar 21;79(7):527-533
[3] Syed YY. Pralsetinib: A Review in Advanced RET Fusion-Positive NSCLC. Drugs. 2022 May;82(7):811-816.
[4] Griesinger F, Curigliano G, Thomas M, et al. Safety and efficacy of pralsetinib in RET fusion-positive non-small-cell lung cancer including as first-line therapy: update from the ARROW trial. Ann Oncol. 2022 Nov;33(11):1168-1178.
[5] Hu X, Liu X, Khatri U, et al. The heterogeneous transition state of resistance to RET kinase inhibitors converges on ERK1/2-driven Aurora A/B kinases. Drug Resist Updat. 2023 May;68:100958.
[6] Gou X, Kim BJ, Anurag M, et al. Kinome Reprogramming Is a Targetable Vulnerability in ESR1 Fusion-Driven Breast Cancer. Cancer Res. 2023 Oct 2;83(19):3237-3251.
[7] Regua AT, Bindal S, Najjar M, et al. RET Receptor Tyrosine Kinase Promotes Breast Cancer Metastasis to the Brain and RET Inhibitors Pralsetinib and Selpercatinib Suppress Breast Cancer Brain Metastases. bioRxiv [Preprint]. 2025 Oct 8:2025.10.07.680986.
[8] Hinz TK, Le AT, Doan T, et al. Modeling acquired TKI resistance and effective combination therapeutic strategies in murine RET+ lung adenocarcinoma. bioRxiv [Preprint]. 2025 Jun 7:2025.06.04.657911.
| Expériences cellulaires [1]: | |
Lignées cellulaires | Cellules de cancer du sein ERα+ T47D et MCF7 (lignées cellulaires de cancer du sein humain) |
Méthode de préparation | Les cellules T47D et MCF7 exprimant de manière stable des protéines de fusion ESR1 ou des mutants ponctuels du domaine de liaison au ligand de ESR1 (Y537S, D538G) ont été maintenues dans un milieu CSS dépourvu d'hormones. Les cellules ont été traitées avec Pralsetinib à des concentrations cliniquement pertinentes (100-500nM) pendant 48 heures à 2 semaines. |
Conditions de réaction | 100-500nM; 48h à 2 semaines |
Domaines d'application | Pralsetinib a significativement inhibé la croissance des cellules de cancer du sein dépendantes de la fusion ESR1, ses valeurs d'IC50 d'environ 100-120nM. Le traitement avec Pralsetinib a fortement inhibé la phosphorylation de RE (p-RET Y905) ainsi que les voies de signalisation en aval, notamment ERK (p-ERK T202/Y204) et STAT3 (p-STAT3 Y705). Pralsetinib a également induit l'apoptose. |
| Expériences animales [2]: | |
Modèles animaux | Rats nus athymiques féminins (nu/nu) |
Méthode de préparation | Les rats ont été inoculés par voie intracardiaque ou intracrânienne avec des cellules de cancer du sein MDA-MB-231-BrM exprimant la luciférase. Les rats ont reçu une administration orale quotidienne de Pralsetinib (10-30mg/kg) pendant 2 semaines, commençant un jour après l'inoculation des cellules tumorales. Pour le modèle de traitement, l'administration de Pralsetinib a débuté 10-14 jours après l'inoculation, une fois que les métastases cérébrales étaient établies. Les rats ont été surveillés par imagerie bioluminescence deux fois par semaine. |
Forme de dosage | 10-30mg/kg; gavage oral; quotidiennement pendant 2 semaines |
Domaines d'application | Le traitement avec Pralsetinib a significativement réduit la charge de métastases cérébrales de 67% dans le modèle préventif lorsqu'il a été administré précocement (30mg/kg). Dans le modèle intracrânien, Pralsetinib (10mg/kg) a significativement supprimé la croissance des tumeurs cérébrales établies et augmenté l'apoptose des cellules tumorales. |
References: | |
| Cas No. | 2097132-94-8 | SDF | |
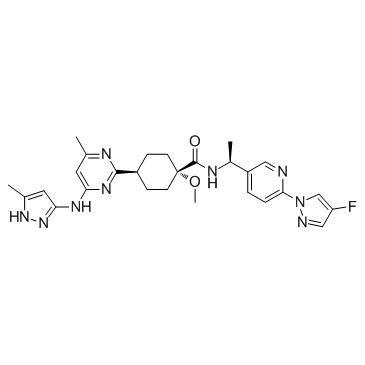
| Canonical SMILES | O=C([C@@]1(OC)CC[C@@H](C2=NC(NC3=NNC(C)=C3)=CC(C)=N2)CC1)N[C@H](C4=CC=C(N5N=CC(F)=C5)N=C4)C | ||
| Formula | C27H32FN9O2 | M.Wt | 533.6 |
| Solubility | DMSO : ≥ 100 mg/mL (187.41 mM);Water : < 0.1 mg/mL (insoluble) | Storage | Store at 4°C |
| General tips | Please select the appropriate solvent to prepare the stock solution according to the
solubility of the product in different solvents; once the solution is prepared, please store it in
separate packages to avoid product failure caused by repeated freezing and thawing.Storage method
and period of the stock solution: When stored at -80°C, please use it within 6 months; when stored
at -20°C, please use it within 1 month. To increase solubility, heat the tube to 37°C and then oscillate in an ultrasonic bath for some time. |
||
| Shipping Condition | Evaluation sample solution: shipped with blue ice. All other sizes available: with RT, or with Blue Ice upon request. | ||
| Prepare stock solution | |||
|
1 mg | 5 mg | 10 mg |
| 1 mM | 1.8741 mL | 9.3703 mL | 18.7406 mL |
| 5 mM | 374.8 μL | 1.8741 mL | 3.7481 mL |
| 10 mM | 187.4 μL | 937 μL | 1.8741 mL |
Step 1: Enter information below (Recommended: An additional animal making an allowance for loss during the experiment)
 g
μL
Step 2: Enter the in vivo formulation (This is only the calculator, not formulation. Please contact us first if there is no in vivo formulation at the solubility Section.)
Calculation results:
Working concentration: mg/ml;
Method for preparing DMSO master liquid: mg drug pre-dissolved in μL DMSO ( Master liquid concentration mg/mL, Please contact us first if the concentration exceeds the DMSO solubility of the batch of drug. )
Method for preparing in vivo formulation: Take μL DMSO master liquid, next addμL PEG300, mix and clarify, next addμL Tween 80, mix and clarify, next add μL saline, mix and clarify.
Method for preparing in vivo formulation: Take μL DMSO master liquid, next add μL Corn oil, mix and clarify.
Note: 1. Please make sure the liquid is clear before adding the next solvent.
2. Be sure to add the solvent(s) in order. You must ensure that the solution obtained, in the previous addition, is a clear solution before proceeding to add the next solvent. Physical methods such as vortex, ultrasound or hot water bath can be used to aid dissolving.
3. All of the above co-solvents are available for purchase on the GlpBio website.
Quality Control & SDS
- View current batch:
Average Rating: 5 (Based on Reviews and 11 reference(s) in Google Scholar.)